82 anos convivendo e pesquisando fibrose cística
Instituto Unidos pela Vida - 02/10/2026 09:00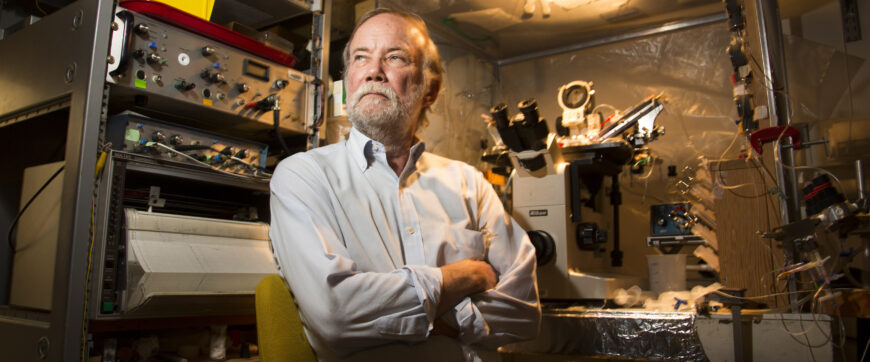
Por Paul Quinton, PhD
Tenho quase a mesma idade da fibrose cística (FC). Ou seja, Dorothy Anderson descreveu a Fibrose Cística inicialmente como mucoviscidose em 1939, e eu nasci em 1944. Assim, ambos temos mais de 80 anos.
Desde a primeira infância, apresentava tosse produtiva; o pediatra disse à minha mãe que se tratava de bronquite crônica e que ela deveria “apenas se acostumar” com isso — e foi o que fizemos. “O Paul só tem uma tosse estranha”, era a resposta dela quando lhe perguntavam a respeito. Ela era muito habilidosa em aplicar a pomada Vicks, no peito e nas costas, sempre que eu pegava um resfriado. Ela também fazia com que eu dormisse sob uma tenda de lençol com um vaporizador quando o produto era aplicado. Talvez eu deva minha longevidade ao Vicks.
Enquanto crescia, eu tossia — e cuspia — continuamente, é claro. Ainda tenho uma mira muito boa para cuspir. Comecei a sentir dores no peito que iam e vinham, mas o pior — pelo menos no sentido de ser algo alarmante — foi o início de episódios de hemoptise. No começo, era apenas escarro com estrias de sangue, quadro que evoluiu para hemoptise hemorrágica; o tratamento consistiu em uma lobectomia do lobo superior direito aos 16 anos, seguida por uma lobectomia do lobo superior esquerdo aos 51 anos.
Após ser diagnosticado com FC no início da vida adulta, obtive meu doutorado e comecei a investigar a doença — tanto para o meu próprio benefício quanto para o de outras pessoas. Após anos de pesquisa, durante os quais isolamos glândulas sudoríparas individuais e inserimos uma micropipeta no lúmen dos túbulos de cloreto do suor de pessoas com FC (incluindo minhas próprias células) e de pessoas sem a doença, descobrimos que a mutação da FC impedia o canal CFTR de permitir a passagem de cloreto ou bicarbonato pela membrana celular. É esse defeito que faz com que a concentração de cloreto no suor seja, caracteristicamente, de três a quatro vezes maior em pessoas com FC do que em indivíduos não afetados com a proteína CFTR normal. É isso também que causa outros sintomas relacionados à FC — como a degeneração do pâncreas ou dos bronquíolos respiratórios, ou a ausência dos canais deferentes, entre outros — devido à formação de muco anormalmente espesso e viscoso. Optamos por investigar ductos sudoríparos isolados, em vez de outros órgãos afetados, porque eles expressavam consistentemente o defeito no transporte de sais no suor, embora fossem anatomicamente normais. Ou seja, a função é que apresenta defeito, e não a estrutura.
Ao longo da minha vida adulta, a pesquisa sobre a fibrose cística tem sido — e continua sendo — uma grande paixão e fonte de alegria para mim. Estou envolvido com o CFRI desde a sua criação e tive a honra de ser o primeiro a receber financiamento de pesquisa da instituição, em 1977.
Embora a fibrose cística possa ser uma doença fatal, não considero que ela tenha um impacto tão negativo na minha vida. Conviver com a fibrose cística como uma ameaça constante me proporcionou amizades que, provavelmente, são mais profundas do que seriam em outras circunstâncias. Gosto de acreditar que isso aguçou minha percepção e meus sentimentos em relação à vida, além de aumentar minha valorização da saúde que desfrutei ao longo dos anos. Não há dúvida de que dedicar minha carreira e minhas pesquisas à compreensão da fibrose cística deu um verdadeiro sentido à minha vida. É uma “causa com propósito”.
Artigo traduzido pela Dra. Mariana Camargo para o Instituto Unidos pela Vida em 10/09/2026: https://www.cfri.org/82-years-living-with-researching-cystic-fibrosis/
Quer fortalecer o trabalho realizado pelo Unidos pela Vida? Clique aqui e escolha a melhor forma de fazer uma doação.
Nota importante: As informações aqui contidas têm cunho estritamente educacional. Em hipótese alguma pretendem substituir a consulta médica, a realização de exames e/ou o tratamento médico. Em caso de dúvidas, fale com seu médico.